


FFCD 2501 - ENGIC 04 - CHIMERA
Trastuzumab-deruxtecan associé à la capécitabine et au bévacizumab pour les patients atteints d’un cancer colorectal métastatique HER2 positif
Type d'essai : Académique / Institutionnel
Etat de l'essai : Ouvert
Situation thérapeutique : Tumeur solide ( Métastatique / Rechute , Localement avancée / Non résécable )
Cibles / marqueurs : HER2+
Etablissement(s) participant(s)
Pr Laetitia DAHAN
Détails de l'essai
Objectif principal
Evaluer l’activité du Trastuzumab-deruxtecan (T-DXd) associé à la capécitabine et au bévacizumab en termes de taux de réponse global.
Objectif(s) secondaire(s)
Evaluer l’efficacité de l’association T-DXd, capécitabine et bévacizumab en première ligne, en termes de :
– survie sans progression (SSP). La SSP sera évaluée par l’investigateur et en relecture centralisée,
– survie globale (SG).
Evaluer la tolérance de l’association T-DXd, capécitabine et bévacizumab en première ligne, selon le critère suivant :
– Sécurité du traitement (incidence des événements indésirables pendant le traitement et le suivi, évaluée selon les critères NCI CTCAE v5.0).
Evaluer l’activité de l’association T-DXd, capécitabine et bévacizumab en première ligne, en termes de :
– Taux de contrôle de la maladie par l’investigateur et en relecture centralisée,
– Réduction tumorale précoce (ETS) par l’investigateur et en relecture centralisée,
– Durée de réponse par l’investigateur et en relecture centralisée,
– Profondeur de la réponse par l’investigateur et en relecture centralisée.
Evaluer l’impact de l’association T-DXd, capécitabine et bévacizumab en première ligne sur la qualité de vie (QoL) des patients :
– Questionnaires de qualité de vie pendant le traitement : EORTC QLQ-C30, EORTC QLQ-CR29 et EuroQol EQ-5D.
Evaluer l’impact de l’association T-DXd, capécitabine et bévacizumab en première ligne sur les marqueurs tumoraux circulants :
– Taux de CEA et CA19.9, et leur corrélation avec les critères d’activité et d’efficacité.
Evaluer l’impact de l’association T-DXd, capécitabine et bévacizumab en première ligne selon le statut HER2 :
– Examen centralisé du statut HER2 et de sa corrélation avec les tests locaux ainsi qu’avec les résultats d’efficacité et d’activité.
Résumé / schéma de l'étude
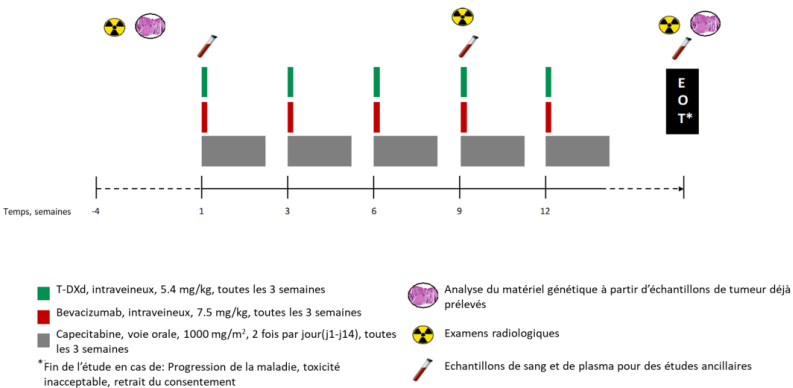
Les patients inclus dans l’étude recevront un traitement de première intention associant :
– T-DXd à la dose de 5,4 mg/kg par voie intraveineuse au jour 1, toutes les 3 semaines,
– Capécitabine à la dose de 1000 mg/m² deux fois par jour par voie orale, du jour 1 au jour 14,
– Bévacizumab à la dose de 7,5 mg/kg par voie intraveineuse au jour 1, toutes les 3 semaines.
Critère(s) d'inclusion
- Age > 18.
- Cancer colorectal HER2-positif métastatique ou localement avancé non résécable, éligibles à une chimiothérapie de première intention.
- Consentement éclairé écrit, avant toute intervention liée au protocole.
- Respect de toutes les procédures et de tous les traitements de l’étude par le patient. Les patients inscrits à cet essai doivent être traités et suivis dans le centre participant.
- Statut de performance ECOG ≤ 1.
- Espérance de vie > 3 mois.
- Avoir un adénocarcinome histologiquement prouvé du côlon ou du rectum, qui est initialement métastatique ou localement avancé non résécable.
- Les patients doivent être disposés à fournir les blocs tumoraux fixés au formol et inclus en paraffine les plus récents (ou au moins 25 lames fraîchement sectionnées) pour les analyses translationnelles (échantillonné avant le premier traitement). Si le tissu d’archive n’est pas disponible pour le test HER2 ou à des fins exploratoires, une biopsie de base récemment obtenue d’une lésion tumorale accessible est requise avant le cycle 1, jour 1. La biopsie doit contenir suffisamment de tissu pour être analysée ; les types de biopsies suivants sont acceptables : résection, excision, punch (lésions cutanées uniquement) et biopsies à l’aiguille.
- Présence d’une surexpression/amplification d’HER2 localement déterminée, définie par une IHC 3+ ou 2+/ISH amplifiée sur du tissu tumoral archivé ou récemment obtenu, conformément aux lignes directrices de l’American Society of Clinical Oncology/College of American Pathologists (ASCO/CAP) pour le cancer gastrique/gastroœsophagien.
- Avoir un statut RAS et pMMR/MSS connu par un test local standard.
- Avoir une maladie radiographiquement mesurable selon RECIST v1.1.
- Avoir une fonction hématologique, hépatique, rénale, cardiaque et de coagulation adéquate, telle que définie ci-dessous, obtenue < 7 jours avant l’inscription (Cycle 1 Jour 1) :
- Numération absolue des neutrophiles (ANC) > 1500/mm3 . (L’administration de facteur stimulant les colonies de granulocytes n’est pas autorisée dans la semaine précédant le C1J1).
- Numération plaquettaire > 100000/mm3. (La transfusion de plaquettes n’est pas autorisée dans la semaine précédant la C1J1)
- Hémoglobine > 9,0 g/dL
- Bilirubine totale < 1,5 x LSN ou < 3 x LSN en présence du syndrome de Gilbert documenté (hyperbilirubinémie non conjuguée) ou de, métastases hépatiques à l’inclusion.
- Aspartate aminotransférase (AST) et alanine aminotransférase (ALT) < 3 x la LSN(≤ 5 x LSN si il y a présence de métastases hépatiques).
- Albumine sérique ≥ 2,5 g/dL.
- Clairance de la créatinine ≥ 60 ml/min déterminée par Cockcroft-Gault (en utilisant le poids corporel réel).
- Fraction d’éjection du ventricule gauche > 50% dans les 28 jours précédant l’inclusion.
- Ratio international normalisé ou temps de Prothrombine et temps de thromboplastine partielle ou temps de thromboplastine partielle activée < 1,5 x LSN.
- Avoir bénéficié d’une période d’élimination adéquate du traitement précédent avant le screening, définie comme suit :
- ≥ 4 semaines après une intervention chirurgicale majeure.
- ≥ 4 semaines après une radiothérapie, y compris une radiothérapie stéréotaxique palliative du thorax.
- ≥ 3 semaines après une chimiothérapie anticancéreuse [immunothérapie (thérapie non basée sur des anticorps)], une thérapie par rétinoïdes, une thérapie hormonale.
- ≥ 4 semaines après une thérapie anticancéreuse à base d’anticorps
- ≥ 2 semaines ou 5 demi-vies (la plus longue des deux) de thérapie à base d’agents ciblés et de petites molécules
- ≥ 6 semaines après nitrosurées ou de mitomycine C
- ≥ 1 semaine après TKIs approuvés pour le traitement de patients atteints de cancer du poumon non à petites cellules (le traitement de base est le cancer du poumon à petites cellules). Cancer du poumon non à petites cellules (la tomodensitométrie de référence doit être effectuée après l’arrêt du TKI)
- > 2 semaines après chloroquine/hydroxychloroquine
- ≥ 2 semaines après thérapie de reperfusion d’ascites concentrées et sans cellules (CART), dérivation péritonéale ou drainage d’ascites, d’épanchement pleural ou péricardique.
- Preuve de l’état post-ménopausique ou test de grossesse sérique négatif pour les femmes en âge de procréer qui sont sexuellement actives avec un partenaire masculin non stérilisé. Pour les femmes en âge de procréer, un résultat négatif à un test de grossesse sérique (le test doit avoir une sensibilité d’au moins 25 mUI/mL) doit être disponible lors de la visite de dépistage et un test de grossesse à la gonadotrophine chorionique humaine bêta (β-HCG) urinaire doit être effectué avant chaque administration du médicament expérimental. Les femmes en âge de procréer sont définies comme celles qui ne sont pas chirurgicalement stériles (c’est-à-dire qui n’ont pas subi de salpingectomie, d’ovariectomie bilatérale ou d’hystérectomie complète) ou qui ne sont pas ménopausées. Les femmes seront considérées comme ménopausées si elles ont été aménorrhéiques pendant 12 mois sans autre cause médicale.
- Les femmes en âge de procréer qui sont sexuellement actives avec un partenaire masculin non stérilisé doivent utiliser au moins une méthode de contraception hautement efficace. Elles doivent accepter de continuer à prendre de telles précautions pendant 7 mois après la dernière dose du produit expérimental. Toutes les méthodes de contraception ne sont pas hautement efficaces. Les patientes doivent s’abstenir d’allaiter pendant la durée de l’étude et pendant les 7 mois qui suivent la dernière dose du produit expérimental. L’abstinence sexuelle complète pendant la durée de l’étude et la période d’élimination du médicament est une méthode contraceptive acceptable si elle correspond au mode de vie habituel de la patiente (il faut tenir compte de la durée de l’essai clinique). Toutefois, l’abstinence périodique ou occasionnelle, la méthode du rythme et la méthode du retrait ne sont pas acceptables.
- Les participantes ne doivent pas donner ou récupérer pour leur propre usage des ovules à partir du moment de l’inscription et pendant toute la période de traitement de l’étude, et pendant au moins 7 mois après la dernière administration du médicament de l’étude. Elles doivent s’abstenir d’allaiter pendant toute cette période. La conservation des ovules peut être envisagée avant l’inscription à cette étude.
- Les patients masculins non stériles qui sont sexuellement actifs avec une partenaire féminine en âge de procréer doivent utiliser un préservatif avec spermicide depuis l’inclusion jusqu’à 4 mois après la dernière dose de produit expérimental pour le T-DXd et 6 mois pour la capecitabine et le bevacizumab. L’abstinence sexuelle complète pendant toute la durée de l’étude et de la période d’élimination du médicament est une méthode contraceptive acceptable si elle correspond au mode de vie habituel du patient (il faut tenir compte de la durée de l’essai clinique). Toutefois, l’abstinence périodique ou occasionnelle, la méthode du rythme et la méthode du retrait ne sont pas acceptables. Il est fortement recommandé aux partenaires féminines d’un patient masculin d’utiliser également au moins une méthode de contraception hautement efficace pendant toute cette période, en utilisant les méthodes recommandées par le protocole. En outre, les patients de sexe masculin doivent s’abstenir d’avoir un enfant, de congeler ou de donner du sperme à partir du moment de la randomisation, tout au long de l’étude et pendant 4 mois après la dernière dose de T-DXd et 6 mois pour la capécitabine et le bevacizumab. La conservation du sperme doit être envisagée avant la participation à cette étude.
Critère(s) de non-inclusion
- Avoir déjà reçu un traitement anticancéreux systémique pour un CCR dans un contexte métastatique ou avoir participé à un essai clinique interventionnel pour un CCR dans un contexte métastatique. Les patients peuvent avoir reçu une fluoropyrimidine avec ou sans oxaliplatine pour le traitement du CCR en situation adjuvante ou néoadjuvante si le traitement a été achevé plus de 6 mois avant l’inscription.
- Les patients présentant une compression de la moelle épinière ou des métastases du système nerveux central cliniquement actives, définies comme non traitées et symptomatiques, ou nécessitant un traitement par corticostéroïdes ou anticonvulsivants pour contrôler les symptômes associés. Les sujets présentant des métastases cérébrales cliniquement inactives peuvent être inclus dans l’étude. Les sujets présentant des métastases cérébrales traitées qui ne sont plus symptomatiques et qui ne nécessitent pas de traitement par corticostéroïdes ou anticonvulsivants peuvent être inclus dans l’étude s’ils se sont remis de l’effet toxique aigu de la radiothérapie. Un minimum de 2 semaines doit s’être écoulé entre la fin de la radiothérapie du cerveau entier et l’inscription à l’étude.
- Avoir déjà été traité avec un agent anti-HER2 et/ou un inhibiteur de la topoisomérase I.
- Absence d’intégrité physique du tractus gastro-intestinal supérieur, syndrome de malabsorption ou incapacité à prendre des médicaments par voie orale.
- Abus de substances ou toute autre condition médicale telle que des conditions cardiaques ou psychologiques cliniquement significatives, qui pourraient, de l’avis de l’investigateur, interférer avec la participation du sujet à l’étude clinique ou avec l’évaluation des résultats de l’étude clinique.
- Patients ayant des antécédents médicaux d’infarctus du myocarde (IM) dans les 6 mois précédant l’inclusion, insuffisance cardiaque congestive symptomatique (classe II à IV de la New York Heart Association). Les sujets présentant des taux de troponine supérieurs à la limite supérieure normale lors de du screening (selon la définition du fabricant) et ne présentant aucun symptôme lié au myocarde doivent faire l’objet d’une consultation cardiologique avant l’inclusion afin d’exclure un infarctus du myocarde.
- Allongement de l’intervalle QT corrigé (QTcF) à > 470 msec (femmes) ou > 450 msec (hommes) sur la base de la moyenne de l’ECG de dépistage à 12 dérivations.
- Hypertension artérielle symptomatique ou non contrôlée, déterminée par l’investigateur.
- Avoir des antécédents de pneumopathie interstitielle (non infectieuse) ayant nécessité l’administration de stéroïdes, souffrir d’une pneumopathie interstitielle en cours ou lorsque l’imagerie ne permet pas d’exclure la possibilité d’une pneumopathie interstitielle lors de la sélection.
- Maladies intercurrentes cliniquement significatives spécifiques aux poumons, y compris, mais sans s’y limiter, tout trouble pulmonaire sous-jacent (par exemple, asthme sévère, bronchopneumopathie chronique obstructive sévère, maladie pulmonaire restrictive, épanchement pleural, etc.)
- Tout trouble auto-immun, du tissu conjonctif ou inflammatoire (par exemple, polyarthrite rhumatoïde, syndrome de Sjögren, sarcoïdose, etc.) pour lequel une atteinte pulmonaire est documentée ou suspectée au moment du dépistage. Les détails complets de la maladie doivent être enregistrés dans l’eCRF pour les patients inclus dans l’étude.
- Pneumonectomie antérieure (complète).
- Epanchement pleural, ascite ou péricarde nécessitant un drainage, une dérivation péritonéale ou une thérapie de reperfusion d’ascite acellulaire et concentrée (CART).
- Présenter des toxicités non résolues résultant d’un traitement anticancéreux antérieur, définies comme des toxicités (autres que l’alopécie) non encore résolues à un grade ≤ 1 ou à la ligne de base. Les sujets peuvent être recrutés en cas de toxicité chronique stable de grade 2 (définie par l’absence d’aggravation à un grade > 2 pendant au moins 3 mois avant le recrutement/cycle 1 jour 1 et prise en charge par un traitement standard) que l’investigateur juge liée à un traitement anticancéreux antérieur, telle que : neuropathie induite par la chimiothérapie et fatigue.
- Patients présentant une hypersensibilité connue au médicament à l’étude ou à ses excipients.
- Patients présentant une hypersensibilité connue à d’autres anticorps monoclonaux.
- Les femmes enceintes ou allaitantes, ou les patientes qui envisagent une grossesse. Hommes sexuellement actifs ne souhaitant pas utiliser une contraception adéquate pendant toute la durée de l’étude.
- Malignité antérieure ou concomitante dans les 3 ans précédant le début de l’étude. Les exceptions sont le cancer de la peau sans mélanome réséqué de manière adéquate, les maladies in situ traitées de manière curative et les autres tumeurs solides qui ont été traitées de manière curative.
- Présence de l’un des polymorphismes suivants de la dihydropyrimidine déshydrogénase (DPYD), sur la base d’un test de laboratoire local : DPYD 2a (c.1905+1G>A) ; DPYD13 (c.1679 T>G) ; DPYD D949V (c.2846 A>T).
- Patients présentant un déficit enzymatique en dihydropyrimidine déshydrogénase (DPD) (uracilémie ≥ 16 ng/mL).
- Avoir des antécédents d’accident ischémique transitoire, d’accident vasculaire cérébral, d’infarctus du myocarde, d’angor instable, de pose de stent cardiaque ou vasculaire, d’angioplastie ou de chirurgie cardiaque dans les 6 mois précédant l’inclusion (Cycle 1 Jour 1).
- Avoir des antécédents d’hémorragie importante (par exemple, hémorragie nécessitant une intervention médicale) dans les 6 mois précédant l’inclusion (jour 1 du cycle 1), à moins que la source de l’hémorragie n’ait été définitivement traitée.
- Avoir des antécédents de perforation gastro-intestinale dans les 12 mois précédant l’inclusion (Cycle 1 Jour 1).
- Intervention chirurgicale majeure ou lésion traumatique importante ≤ 28 jours avant l’inscription (≤ 56 jours pour une hépatectomie, une thoracotomie ouverte ou une neurochirurgie majeure) ou anticipation de la nécessité d’une intervention chirurgicale majeure au cours de l’étude.
- Plaie, ulcère ou fracture osseuse grave ne cicatrisant pas.
- Transplantation d’organe antérieure, y compris transplantation allogénique de cellules souches.
- Antécédents connus d’infection par le VIH
- Infection active, y compris tuberculose, hépatite B, hépatite C. Les patients positifs pour les anticorps de l’hépatite C(HCV) ne sont éligibles que si la réaction en chaîne de la polymérase (PCR) de l’ARN du HCV est négative. Les patients ayant une infection HBV passée ou résolue (définie par la présence d’anticorps anti-HBc et l’absence d’HBsAg) ne sont éligibles que s’ils répondent aux critères suivants :
- négativité de l’HBsAg (depuis plus de 6 mois sans traitement antiviral)
- positivité des anticorps anti-HBc (IgG ou Ig totales)
- Absence de cirrhose ou de fibrose à l’imagerie ou à la biopsie
- Absence de co-infection par le HCV et aucun antécédent de co-infection par le HCV
- Accès à un expert local en HBV pendant et après l’étude
Les patients répondant à tous les critères susmentionnés doivent être étroitement surveillés pour détecter toute réactivation du HBV.
- Réception d’un vaccin vivant atténué (les vaccins adénoviraux à ARNm et à réplication déficiente ne sont pas considérés comme des vaccins vivants atténués) dans les 30 jours précédant la première dose de trastuzumab deruxtecan. Remarque : les patients, s’ils sont recrutés, ne doivent pas recevoir de vaccin vivant pendant l’étude et jusqu’à 30 jours après la dernière dose d’IMP.
- Tout état psychiatrique qui empêcherait de comprendre ou de donner un consentement éclairé et qui limiterait le respect des exigences de l’essai.
- Utilisation de médicaments non autorisés
- Patient sous protection judiciaire et patient légalement institutionnalisé ou sous tutelle ou incapable de donner son consentement.
Calendrier prévisionnel
Lancement de l’étude : Avril 2026
Fin estimée des inclusions : Avril 2028
Nombre de patients à inclure : 42 patients inclus / 1400 patients présélectionnés
Coordonnateur de l'étude
Coordonateur France :
Dr Pascal ARTRU – Hôpital Jean Mermoz- Lyon
Promoteur de l'étude
Fondazione GONO Onlus (ITALIE)
