


PANORAMIX / GERCOR G-116 / PRODIGE 105
Optimisation du traitement de première ligne du cancer du pancréas par NALIRIFOX avec maintenance par 5-FU et rôle des antibiotiques et de l’exploration du microbiote dans le traitement de deuxième ligne – Etude de phase II non comparative et randomisée
Type d'essai : Académique / Institutionnel
Etat de l'essai : Ouvert
Situation thérapeutique : Tumeur solide ( Métastatique / Rechute , Localement avancée / Non résécable )
Etablissement(s) participant(s)
Dr Olivier MSIKA
Pr Laetitia DAHAN
Détails de l'essai
Objectif principal
Etape 1
Évaluer l’efficacité d’un taux de survie sans progression (SSP) de 6 mois après la première randomisation (R1) chez les patients atteints de mPDAC qui ont reçu L1 NALIRIFOX avec LV5FU2 (5- FU/LV) en stratégie de maintenance au cours de l’étape 1 (bras 1A).
Etape 2
Évaluer l’efficacité de l’ajout d’une fluoroquinolone (ciprofloxacine) à une chimiothérapie à base de gemcitabine en L2 sur la survie à 6 mois des patients après la seconde randomisation (R2) dans le bras 2A.
Résumé / schéma de l'étude
Etape 1
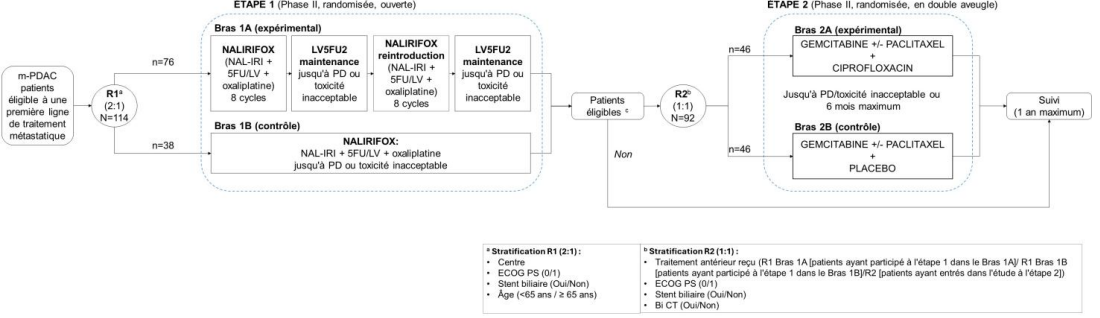
Il s’agit d’une étude de phase II à deux bras, ouverte, randomisée (2 : 1), non comparative, en une seule étape, visant à évaluer l’efficacité d’une maintenance à base de 5-FU après l’initiation de NALIRIFOX par rapport à l’initiation de NALIRIFOX standard chez les patients atteints de m-PDAC.
Etape 2
Il s’agit d’une étude de phase II à deux bras, en double aveugle, randomisée (1 : 1), non comparative, en deux étapes, visant à évaluer l’intérêt de l’ajout de la ciprofloxacine par rapport au placebo dans le schéma standard de chimiothérapie à base de gemcitabine (gemcitabine +/- paclitaxel).
Critère(s) d'inclusion
Critères d’inclusion communs et superposés pour l’ETAPE 1 ET l’ETAPE 2
Pour être éligible à l’étape 2 les patients de l’étape 1 devront satisfaire de nouveau les critères.
- Consentement écrit et éclairé du patient avant toute procédure liée au protocole, y compris les évaluations de sélection.
- Âge ≥18 ans. STEP 1 : Les patients âgés de plus de 75 ans ne sont éligibles que si leur score G8 (questionnaire G8) est > 14.
- Le statut de performance de l’Eastern Cooperative Oncology Group (ECOG PS) est de 0-1.
- PDAC prouvé histologiquement ou cytologiquement.
- Au moins une lésion mesurable (≥1) selon RECIST v 1.1 (tomodensitométrie thorax-abdomen-pelvis [TAPCT] ≤ 4 semaines).
Remarque : l’imagerie par résonance magnétique abdominale est autorisée (par exemple, en cas de contre-indication à l’injection de produit de contraste dans la tomodensitométrie) à condition que cette modalité d’imagerie soit utilisée de manière cohérente tout au long des évaluations tumorales. - Disponibilité d’un échantillon de tissu tumoral d’archive pour la recherche exploratoire. Étape 2 : il peut s’agir du même échantillon qu’à l’étape 1 ou d’un échantillon nouvellement obtenu.
- Biologie adéquate, obtenue dans les 21 jours précédant la randomisation du traitement de l’étude, tel que défini par les éléments suivants :
– Aspartate aminotransférase (AST) et alanine aminotransférase (ALT) sériques ≤ 3 x LSN ; (≤ 5 x LSN en cas de métastases hépatiques) ꟷ Étape 2 : en cas d’administration
de paclitaxel,
– Bilirubine sérique totale < 1.5 x LSN (étape 2 si administration de paclitaxel)
– Albumine sérique ≥ 28 g/L
– Hémoglobine ≥ 9.0 g/dl
– Polynucléaires neutrophiles en valeur absolue (ANC) ≥ 2 x 10⁹L
– Plaquettes ꟷ Étape 1 : ≥ 150 x 109L ; Étape 2: ≥ 100 x 109L
– Clairance de la créatinine ≥ 50 ml/min (selon MDRD) - Preuve d’un statut post-ménopausique ou test de grossesse sérique négatif dans les 7 jours précédant le début du traitement à l’étude pour les patientes en âge de procréer. Les femmes en âge de procréer doivent utiliser une contraception efficace pendant toute la durée du traitement de l’étude et après le traitement de l’étude pendant respectivement : 1 mois (paclitaxel), 6 mois (5FU, LV), 7 mois (NAL-IRI), 15 mois (oxaliplatine), et 6 mois (gemcitabine+/-paclitaxel et ciprofloxacine/placebo) après la dernière dose de traitement. Les hommes fertiles doivent utiliser une contraception efficace pendant le traitement à l’étude et 4 mois (NAL-IRI), 6 mois (5-FU, LV), 12 mois (oxaliplatine) et 6 mois (gemcitabine+/ paclitaxel et ciprofloxacine/placebo).
- Volonté et capacité à respecter le protocole pendant toute la durée de l’étude, y compris le traitement et les visites et examens prévus, y compris le suivi.
- Inscription dans un système national de soins de santé (PUMa – Protection Universelle Maladie incluse).
Critères d’inclusion distincts pour l’ETAPE 1 ET l’ETAPE 2
Etape 1
- Pas de traitement antérieur de première intention (à base de 5-FU ou de gemcitabine, ou FOLFIRINOX) pour une maladie métastatique ; en cas de traitement par un médicament expérimental, le délai entre la dernière dose et l’inclusion doit être supérieur ou égal à 28 jours,
Remarque : l’inclusion après la progression après une chimiothérapie adjuvante par FOLFIRINOX en cas de maladie résécable n’est PAS autorisée. - Pas de déficit en dihydropyrimidine déshydrogénase (DPD) (dosage de l’uracile >16 ng/ml), les résultats du dosage de l’uracile doivent être disponibles avant l’inclusion).
Etape 2
- Maladie métastatique.
- Traitement L2 après progression sous chimiothérapie à base de 5-FU pour un stade localisé/localement avancé ou métastatique.
Remarque : la progression <4 mois après la fin de la chimiothérapie adjuvante en cas de maladie résécable est autorisée.
Critère(s) de non-inclusion
Critères d’exclusion superposé pour l’ETAPE 1 ET l’ETAPE 2
- Participation simultanée à une autre étude clinique, sauf s’il s’agit d’une étude clinique d’observationnelle (non interventionnelle) ou que le patient se situe dans la période de suivi d’une étude interventionnelle.
- Antécédents de transplantation d’organe allogène ou de maladie auto-immune active, de trouble du tissu conjonctif ou de maladie inflammatoire nécessitant un traitement systémique.
- Diagnostic d’une seconde tumeur maligne ayant nécessité un traitement au cours des trois dernières années, à l’exception d’un cancer de la peau basocellulaire ou spinocellulaire traité de manière adéquate ou d’un carcinome in situ du col de l’utérus.
- Antécédents de fibrose pulmonaire idiopathique, de pneumopathie interstitielle, de pneumopathie médicamenteuse, de pneumonie organisatrice ou signes de pneumopathie active lors du dépistage (TAPCT-scan).
- Corticothérapie systémique en cours (> 10 mg par jour de prednisone ou équivalent ; délai de moins de 7 jours de traitement pour une dose > à 10 mg par jour) ou traitement immunosuppresseur.
- Traitement antérieur par radiothérapie de plus de 30 % de la moelle osseuse ou d’un large champ de radiation dans les 4 semaines (30 jours) précédant la première dose du médicament à l’étude.
- Intervention chirurgicale majeure (telle que définie par l’investigateur) dans les 4 semaines (30 jours) précédant la première dose du traitement de l’essai (étape 1 et étape 2), Remarque : la chirurgie locale de lésions isolées à des fins palliatives est acceptable.
- Métastases du système nerveux central non contrôlées et/ou méningite carcinomateuse.
- Epanchement pleural massif non contrôlé ou ascite non contrôlée.
- Maladie intercurrente non contrôlée, y compris, mais sans s’y limiter, une insuffisance cardiaque congestive symptomatique ou une maladie coronarienne, une maladie artérielle périphérique, une maladie pulmonaire obstructive chronique grave, une cirrhose décompensée, des conditions gastro-intestinales chroniques graves associées à une diarrhée, ou des situations de maladie géographique/sociale/psychiatrique qui limiteraient le respect des exigences de l’étude et de son suivi, augmenteraient considérablement le risque de subir des EIs ou compromettraient la capacité du patient à donner son consentement éclairé par écrit.
- Antécédents ou preuves actuelles d’une affection, d’une thérapie ou d’une anomalie de laboratoire susceptible de fausser les résultats de l’essai, d’interférer avec la participation pendant toute la durée de l’essai ou de ne pas être dans le meilleur intérêt du participant selon l’opinion de l’investigateur traitant.
- Intervalle QT/QTc > 470 ms (chez les femmes) et > 450 ms (chez les hommes), antécédents d’arythmie ventriculaire, syndrome du QT long connu ou suspecté.
Remarque : Une prudence est requise lors de l’utilisation de médicaments ayant pour substrat la thymidine kinase humaine, par exemple la zidovudine, ainsi que d’autres médicaments connus pour prolonger l’intervalle QTc (liste exhaustive disponible sur https://www.crediblemeds.org). - Allergie ou hypersensibilité connue ou suspectée à l’un des médicaments de l’étude ou à l’un de ses excipients.
- Infection bactérienne, virale ou fongique active nécessitant un traitement systémique, y compris la tuberculose, l’hépatite B (VHB, résultat positif connu pour l’antigène de surface du VHB [HbsAg]), l’hépatite C (HBC, avec ARN positif) ou le virus de l’immunodéficience humaine (VIH positif 1/2 anticorps).
Remarque : Les patients ayant une infection VHB passée ou une infection VHB résolue (définie par un test HbsAg négatif et un test d’anticorps anti-core de l’hépatite B [HBc] positif) sont éligibles ; les patients ayant une infection VHC précédemment traitée et guérie (ARN négatif) sont également éligibles. - Administration d’un vaccin vivant dans les 4 semaines (30 jours) précédant la première dose du traitement à l’étude.
- Grossesse/allaitement.
- Sous mesure de protection juridique (tutelle, curatelle ou sauvegarde de justice), décision administrative, et/ou incapable de donner son consentement.
Critères d’exclusion distincts pour l’étape 1 et l’étape 2
ETAPE 1
- Toute toxicité NCI CTCAE V 5.0 non résolue de grade ≥ 2 résultants d’un traitement anticancéreux antérieur (y compris une neuropathie périphérique de grade ≥ 1), à l’exception d’une alopécie ou d’un vitiligo.
- Toute chimiothérapie antérieure pour une maladie avancée.
- Métastases du système nerveux central non contrôlées et/ou méningite carcinomateuse.
- Neuropathie périphérique avec gêne fonctionnelle> grade 2.
- Maladie cardiaque active cliniquement significative ou infarctus du myocarde dans les 6 mois, compte tenu de la cardiotoxicité du 5-FU.
- Valeurs anormales de potassium, de magnésium et de calcium à l’inclusion.
- Patients présentant une UGT1A1*28 homozygote connue (maladie de Gilbert).
- Toute utilisation d’inducteurs/inhibiteurs puissants du CYP3A4 et/ou d’inhibiteurs puissants de l’UGT1A1 (les patients ne sont pas éligibles s’ils ne sont pas en mesure d’arrêter l’utilisation d’inhibiteurs puissants du CYP3A4 ou de l’UGT1A1 au moins une semaine ou d’inducteurs puissants du CYP3A4 au moins deux semaines avant de recevoir la première dose de NAL-IRI), ou présence de toute autre contre-indication à l’irinotécan).
- Traitement à base de brivudine dans les 4 semaines précédant le début du traitement.
ETAPE 2
- Utilisation d’antibiotiques au cours du mois précédant le jour du début du traitement ou pendant > 5 jours au cours des 3 mois précédant le jour du début du traitement,
- Chimiothérapie antérieure à base de gemcitabine,
- Colonisation ou infection antérieure connue par Klebsiella pneumoniae résistant aux quinolones.
- Phénytoïne prophylactique dans la semaine (7 jours) précédant la première dose du traitement à l’étude.
- Toute contre-indication à la ciprofloxacine : antécédents d’effets secondaires sévères liés aux fluoroquinolones (muscles, tendons, articulations…), maladie aortique sévère (anévrisme, dissection), myasthénie, épilepsie.
- Incapacité à prendre un traitement oral.
- Médication concomitante avec des substrats du CYP1A2 (par exemple, théophylline, clozapine, duloxétine, tizanidine, olanzapine, propranolol, amitryptiline et méthotrexate).
- Déficit connu en glucose-6-phosphate déshydrogénase.
Calendrier prévisionnel
Lancement de l’étude : Juillet 2025
Fin estimée des inclusions : Juillet 2029
Nombre de patients à inclure : 206
Coordonnateur de l'étude
Pr Cindy NEUZILLET – Hôpital Paul-Brousse AP-HP
Promoteur de l'étude
GERCOR
